
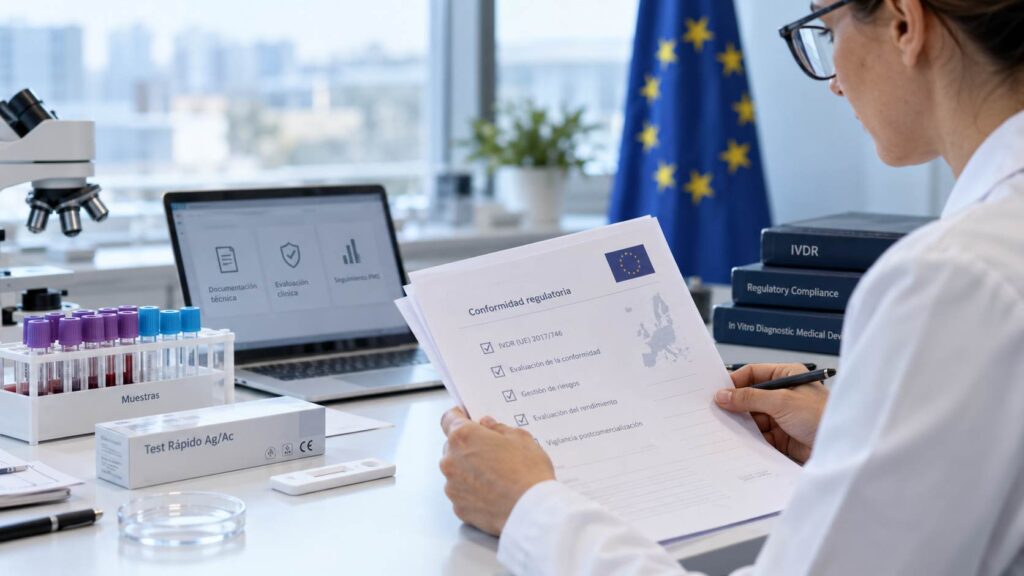
El Reglamento (UE) 2017/746 sobre productos sanitarios para diagnóstico in vitro, conocido como IVDR, establece el marco regulatorio aplicable a estos productos en la Unión Europea.
Desde su aplicación general el 26 de mayo de 2022, fabricantes, importadores, distribuidores y representantes autorizados deben afrontar mayores requisitos de clasificación, documentación, evaluación del funcionamiento, trazabilidad y vigilancia.
Para las empresas que desarrollan o comercializan productos IVD, identificar correctamente la situación regulatoria del producto resulta esencial para determinar qué procedimiento de evaluación de la conformidad debe seguirse y qué plazos pueden resultar aplicables.
Qué es el Reglamento (UE) 2017/746 y qué regula
El Reglamento (UE) 2017/746 regula los productos sanitarios para diagnóstico in vitro y sus accesorios. Sustituyó a la anterior Directiva 98/79/CE y es directamente aplicable en los Estados miembros de la Unión Europea.
Un producto IVD está destinado al examen in vitro de muestras procedentes del cuerpo humano para proporcionar información, entre otros fines, sobre procesos fisiológicos o patológicos, predisposición a enfermedades, compatibilidad con posibles receptores o respuesta a un tratamiento.
Dentro de este ámbito pueden encontrarse productos sanitarios como: reactivos, kits, instrumentos, calibradores, materiales de control y determinados programas informáticos, siempre que cumplan la definición y finalidad prevista establecidas en el Reglamento.
Conoce sobre el Marcado CE de productos sanitarios
A qué productos y empresas afecta el IVDR
El IVDR afecta a empresas que fabrican, importan, distribuyen o representan productos sanitarios de diagnóstico in vitro dentro del mercado europeo.
Algunos ejemplos habituales son:
- Pruebas para detección de agentes infecciosos.
- Tests de embarazo.
- Determinadas pruebas genéticas.
- Reactivos de laboratorio.
- Productos para grupos sanguíneos.
- Tests destinados al seguimiento de determinadas enfermedades.
- Equipos utilizados específicamente para realizar pruebas IVD.
- Determinados programas informáticos que procesan información procedente de pruebas in vitro con una finalidad médica.
El Reglamento no afecta únicamente al fabricante. Importadores y distribuidores también tienen obligaciones propias relacionadas con la verificación de la conformidad, identificación de operadores económicos, trazabilidad, almacenamiento y actuación ante posibles incumplimientos.
En España deben considerarse además las obligaciones nacionales relacionadas con fabricación, importación, comercialización y puesta en servicio.
 Desde cuándo se aplica el IVDR y qué periodos transitorios existen
 Desde cuándo se aplica el IVDR y qué periodos transitorios existen
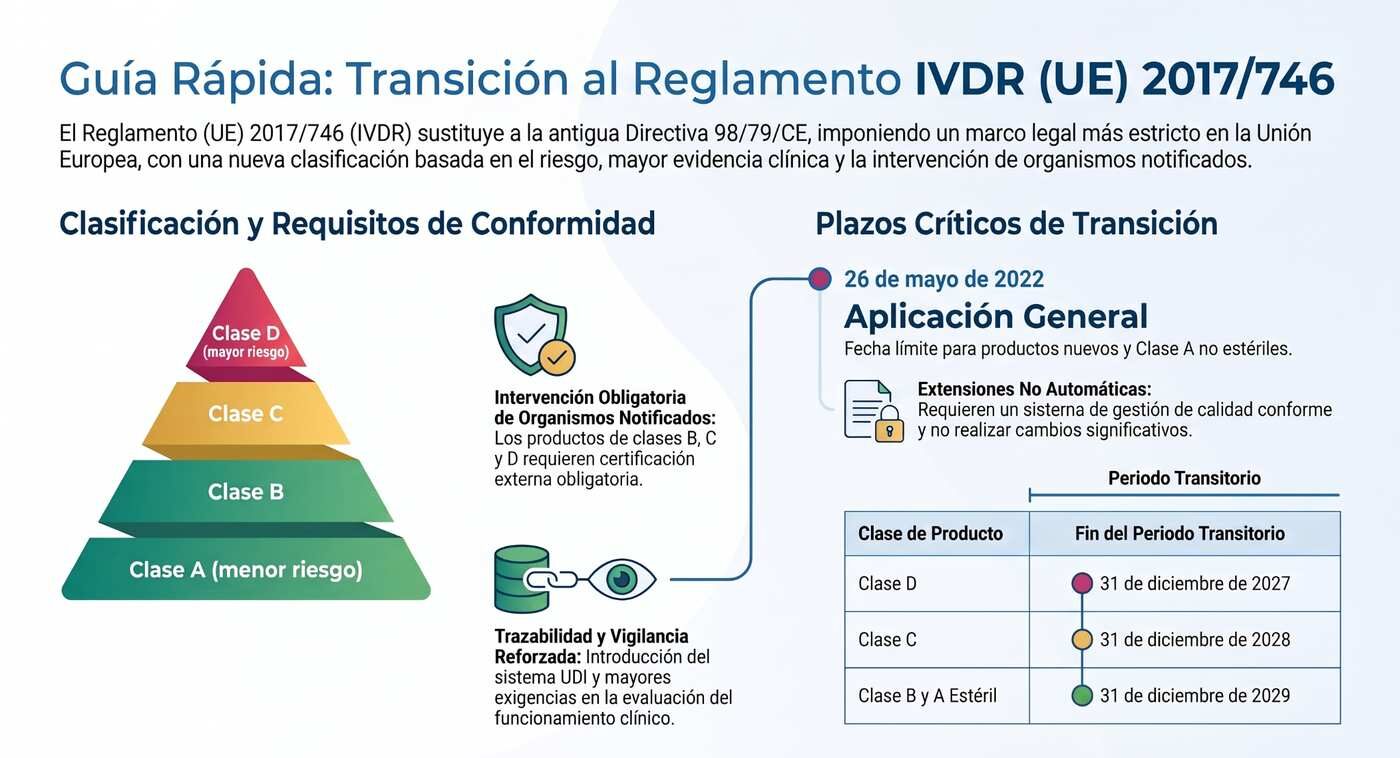
El IVDR se aplica con carácter general desde el 26 de mayo de 2022. Sin embargo, determinados productos previamente conformes con la Directiva 98/79/CE pueden beneficiarse de períodos transitorios ampliados, siempre que cumplan las condiciones establecidas.
| Situación del producto | Fin del período transitorio |
|---|---|
| Productos con certificado válido emitido bajo la Directiva 98/79/CE | 31 diciembre 2027 |
| Clase D anteriormente autocertificada | 31 diciembre 2027 |
| Clase C anteriormente autocertificada | 31 diciembre 2028 |
| Clase B anteriormente autocertificada | 31 diciembre 2029 |
| Clase A estéril anteriormente autocertificada | 31 diciembre 2029 |
| Clase A no estéril y productos nuevos | Deben cumplir IVDR desde 26 mayo 2022 |
Estas extensiones no son automáticas. Entre otras condiciones, el producto debe seguir cumpliendo la Directiva anterior, no haber sufrido cambios significativos en diseño o finalidad prevista, no presentar un riesgo inaceptable y el fabricante debía disponer de un sistema de gestión de calidad conforme al IVDR antes del 26 de mayo de 2025.
Además, existen fechas específicas para presentar la solicitud al organismo notificado: 26 de mayo de 2025 para clase D, 26 de mayo de 2026 para clase C y 26 de mayo de 2027 para clases B y A estéril. Los correspondientes acuerdos escritos deben formalizarse antes del 26 de septiembre del mismo año.
Por tanto, una empresa no debería asumir que puede seguir comercializando un producto únicamente porque exista una antigua declaración de conformidad.
¿Tu producto todavía está documentado bajo la Directiva 98/79/CE?
Revisar su clase, documentación y cumplimiento de los requisitos transitorios permite determinar si puede continuar dentro del período de transición o necesita completar su adaptación al IVDR.
Qué cambia respecto a la Directiva 98/79/CE
El IVDR introduce un marco considerablemente más exigente que la antigua Directiva.
Entre los principales cambios se encuentran:
- Nuevo sistema de clasificación basado en riesgo.
- Mayor intervención de organismos notificados.
- Requisitos más detallados sobre evaluación del funcionamiento.
- Mayor exigencia de evidencia científica, funcionamiento analítico y funcionamiento clínico.
- Refuerzo de la vigilancia poscomercialización.
- Sistema UDI para mejorar la identificación y trazabilidad.
- Incorporación progresiva de EUDAMED.
- Obligaciones específicas para fabricantes, importadores, distribuidores y representantes autorizados.
- Mayores exigencias sobre sistemas de gestión de calidad.
Este cambio provoca que numerosos productos que anteriormente podían comercializarse mediante autocertificación necesiten ahora la intervención de un organismo notificado.
Cómo se clasifican los productos de diagnóstico in vitro
El artículo 47 y el Anexo VIII del IVDR clasifican los productos en clases A, B, C y D, atendiendo a su finalidad prevista y riesgos inherentes.
| Clase | Nivel orientativo | Ejemplos generales |
|---|---|---|
| A | Menor riesgo | Instrumentos generales o determinados recipientes para muestras |
| B | Riesgo individual moderado | Determinadas pruebas de uso general |
| C | Riesgo individual elevado o riesgo moderado para salud pública | Determinadas pruebas genéticas, diagnósticas o de enfermedades infecciosas |
| D | Mayor riesgo individual y para salud pública | Determinadas pruebas para VIH, hepatitis o control de sangre destinada a transfusión |
La tabla es únicamente orientativa. La clasificación debe realizarse aplicando las reglas concretas del Anexo VIII a la finalidad prevista de cada producto.
La Comisión Europea publicó en septiembre de 2026 la revisión 5 de la guía MDCG 2020-16 sobre clasificación de productos IVD, lo que refuerza la importancia de utilizar criterios actualizados al justificar la clase del producto.
Te puede interesar la clasificación del resto de productos sanitarios.
Qué requisitos exige el IVDR para obtener el marcado CE
El procedimiento concreto dependerá de la clase y características del producto, pero normalmente el fabricante deberá abordar aspectos como:
- Definir la finalidad prevista del producto.
- Determinar y justificar su clasificación.
- Identificar los requisitos generales de seguridad y funcionamiento aplicables.
- Implantar un sistema de gestión de calidad adecuado.
- Preparar la documentación técnica.
- Elaborar la evaluación del funcionamiento, incluyendo las evidencias científicas, analíticas y clínicas necesarias.
- Implantar los procedimientos de vigilancia y seguimiento poscomercialización.
- Cumplir los requisitos de etiquetado, UDI y registro aplicables.
- Realizar la evaluación de conformidad correspondiente.
- Emitir la declaración UE de conformidad y colocar el marcado CE cuando se haya completado correctamente el procedimiento.
Para los productos de clases B, C y D se requiere la intervención de un organismo notificado. En la clase A, el fabricante puede realizar generalmente la evaluación sin organismo notificado, salvo cuando el producto se comercializa en condiciones estériles, en cuyo caso la intervención se limita a los aspectos relacionados con la esterilidad.
En productos de mayor riesgo, especialmente clase D, pueden intervenir además laboratorios de referencia de la Unión Europea en los supuestos previstos por el Reglamento.
En España, el Reglamento se complementa actualmente con el Real Decreto 942/2025, de 21 de octubre, que regula cuestiones como las autoridades competentes, licencias previas de funcionamiento, comercialización, importación, régimen lingüístico y otras obligaciones nacionales.
¿Necesitas determinar qué requisitos del IVDR afectan a tu producto?
En Omologic podemos revisar su finalidad prevista, clasificación, documentación y procedimiento de evaluación de conformidad para ayudarte a definir los siguientes pasos hacia el marcado CE.
Preguntas frecuentes sobre el Reglamento (UE) 2017/746
¿Qué es IVD?
IVD son las siglas inglesas de in vitro diagnostic. En este contexto, hacen referencia a los productos sanitarios para diagnóstico in vitro: productos destinados a analizar muestras humanas fuera del cuerpo para obtener información médica.
Por ejemplo, un test de embarazo o reactivos para analizar sangre. También pueden incluir instrumentos y software destinados específicamente a ese fin.
¿Qué es IVDR?
IVDR son las siglas de In Vitro Diagnostic Medical Devices Regulation: el Reglamento (UE) 2017/746 sobre los productos sanitarios para diagnóstico in vitro, que sustituyó a la Directiva 98/79/CE. EUR-Lex Su aplicación general comenzó el 26 de mayo de 2022.
La diferencia clave es que IVD se refiere al producto y IVDR al reglamento que lo regula.
¿El Reglamento 2017/746 también se aplica al software?
Sí, determinados programas informáticos pueden considerarse productos sanitarios de diagnóstico in vitro cuando su finalidad prevista encaja en la definición del IVDR.
Por ejemplo, un software que analiza datos obtenidos mediante pruebas IVD y genera información con finalidad diagnóstica, pronóstica o relacionada con la respuesta a un tratamiento puede entrar dentro de su ámbito. No todo software utilizado en un laboratorio es automáticamente un producto sanitario; debe analizarse su finalidad prevista.
¿Cómo afecta la aplicación del IVDR a las empresas de diagnóstico in vitro en Europa?
El IVDR refuerza los requisitos para comercializar estos productos en la Unión Europea. Los fabricantes deben justificar su seguridad y funcionamiento, mantener documentación técnica y un sistema de calidad, y realizar seguimiento tras su comercialización. La clasificación en cuatro clases (A, B, C y D) determina la evaluación necesaria y la intervención de un organismo notificado. Los importadores y distribuidores también deben comprobar aspectos de la conformidad de los productos.
En la práctica, esto exige dedicar recursos a documentación, evaluación y control, y tener en cuenta estos trabajos al planificar lanzamientos y mantener el catálogo.
¿Todos los productos IVD necesitan un organismo notificado?
No. Los productos de clase A no estériles pueden normalmente ser autocertificados por el fabricante.
Los productos de clases B, C y D requieren intervención de organismo notificado, al igual que los productos de clase A comercializados en condiciones estériles en relación con los aspectos de esterilidad.
¿Un producto que ya tiene marcado CE debe revisarse para cumplir el IVDR?
Sí. Disponer de un marcado CE obtenido bajo la Directiva 98/79/CE no significa automáticamente que el producto cumpla el IVDR.
Debe comprobarse si puede acogerse a las disposiciones transitorias, cuál es su clasificación bajo el nuevo Reglamento y qué requisitos adicionales deben implantarse antes de finalizar el período correspondiente.
¿Qué real decreto regula los productos sanitarios de diagnóstico in vitro?
Actualmente es el Real Decreto 942/2025, de 21 de octubre, por el que se regulan los productos sanitarios para diagnóstico in vitro. Entró en vigor el 24 de octubre de 2025 y sustituyó, con las excepciones transitorias previstas, al anterior Real Decreto 1662/2000.
¿Puedes darme algunos ejemplos de dispositivos de diagnóstico in vitro?
Sí. Pueden considerarse IVD, dependiendo de su finalidad prevista, reactivos, tests de embarazo, pruebas genéticas, pruebas para detectar determinados agentes infecciosos, sistemas para grupos sanguíneos, calibradores, materiales de control, instrumentos específicamente destinados a análisis IVD y determinado software sanitario.
La consideración como producto IVD y su clasificación deben analizarse siempre atendiendo a la finalidad prevista definida por el fabricante.
¿Necesitas saber más?
CONTÁCTANOS