
El marcado CE de productos sanitarios clase I permite comercializar productos de bajo riesgo en la Unión Europea, pero no debe entenderse como un trámite menor. Aunque muchos clase I son de autocertificación, el fabricante debe demostrar que cumplen el MDR, disponer de expediente técnico, evaluación clínica, vigilancia poscomercialización y declaración UE de conformidad.
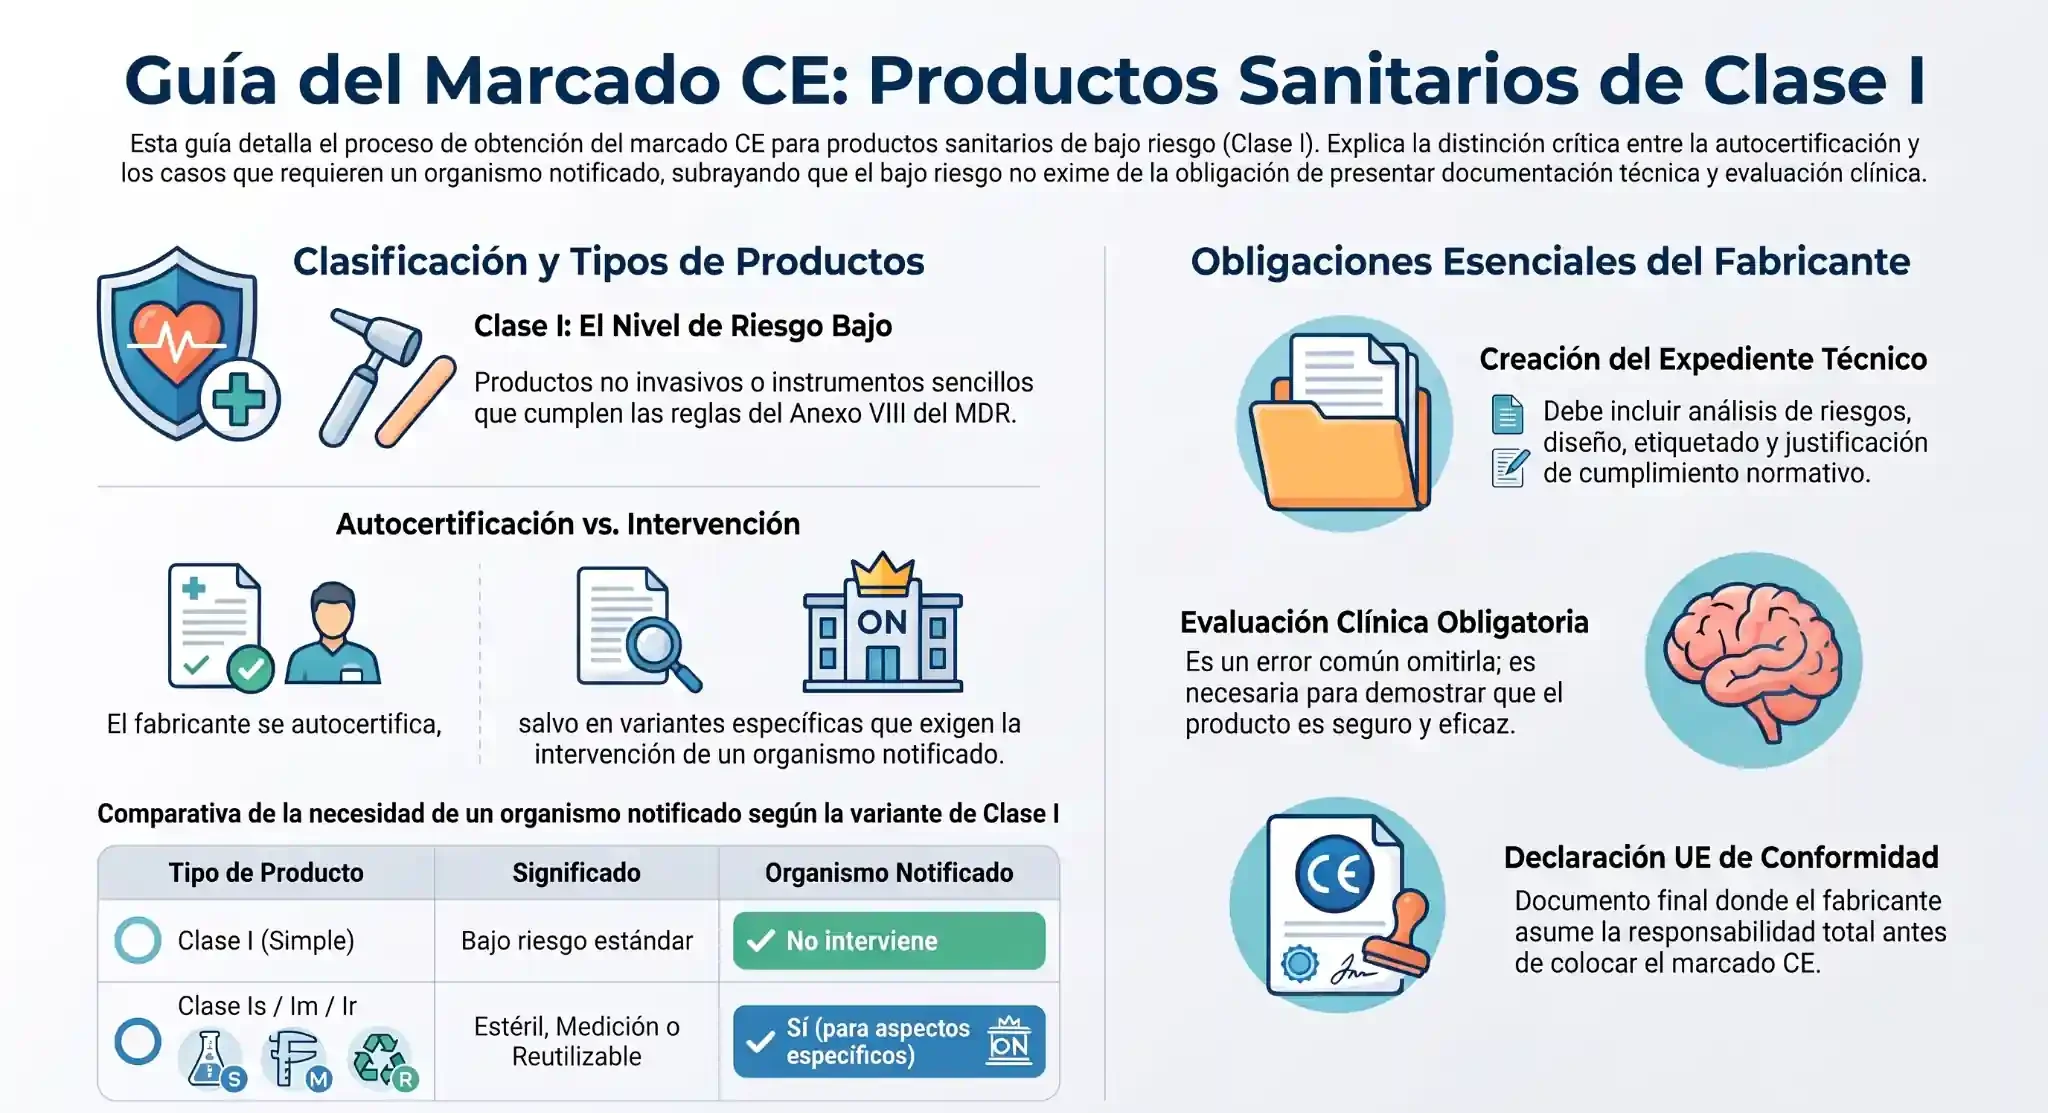
La AEMPS indica que los productos sanitarios de clase I son, con carácter general, de autocertificación, salvo los productos estériles, con función de medición o instrumentos quirúrgicos reutilizables, donde interviene un organismo notificado en los aspectos correspondientes.
¿Qué es un producto sanitario de clase I?
Un producto sanitario de clase I es un producto incluido en el ámbito del Reglamento (UE) 2017/745 que presenta un nivel de riesgo bajo frente a clases superiores. Puede tratarse de productos no invasivos, accesorios, determinados instrumentos, productos de apoyo o productos destinados a funciones sanitarias sencillas.
La clasificación depende de las reglas del anexo VIII del MDR, considerando finalidad prevista, duración de uso, invasividad, contacto con el cuerpo, medición, esterilidad, reutilización quirúrgica o software. Por eso conviene revisar si realmente es clase I o si encaja en una variante o clase superior.
Te puede ser útil consultar nuestra guía sobre la clasificación de productos sanitarios
Diferencias entre clase I, Is, Im e Ir
No todos los productos clase I siguen el mismo proceso. La diferencia principal está en si existe esterilidad, función de medición o reutilización quirúrgica, porque esos aspectos sí requieren intervención de organismo notificado.
| Tipo | Qué significa | Intervención de organismo notificado |
|---|---|---|
| Clase I | Bajo riesgo sin esterilidad, medición ni reutilización quirúrgica. | No, con carácter general. |
| Clase Is | Producto clase I comercializado estéril. | Sí, para esterilidad. |
| Clase Im | Producto clase I con función de medición. | Sí, para aspectos metrológicos. |
| Clase Ir | Instrumento quirúrgico reutilizable. | Sí, para reutilización. |
Esta distinción es crítica porque un error de clasificación puede invalidar el proceso y dejar mal planteadas la documentación, los ensayos, la declaración y la comercialización.
¿Cómo obtener el marcado CE de un producto sanitario clase I?
El proceso empieza con la confirmación de la finalidad prevista y la clasificación. Después, el fabricante identifica requisitos generales de seguridad y funcionamiento, normas aplicables, riesgos, datos clínicos necesarios, etiquetado y obligaciones documentales.
Para un clase I simple, el fabricante prepara la documentación técnica, realiza la evaluación clínica, implanta vigilancia poscomercialización, verifica etiquetado e instrucciones, emite la declaración UE de conformidad y coloca el marcado CE. Si es Is, Im o Ir, interviene un organismo notificado.
¿Tienes dudas sobre si tu producto es clase I, Is, Im o Ir?
En Omologic revisamos la clasificación, la documentación disponible y los requisitos aplicables antes de que prepares la declaración UE de conformidad o pongas el producto en el mercado.
¿Qué normativas afectan a los productos sanitarios de clase 1?
La referencia principal es el Reglamento (UE) 2017/745 sobre productos sanitarios, que regula clasificación, requisitos generales de seguridad y funcionamiento, documentación técnica, evaluación clínica, vigilancia poscomercialización y obligaciones del fabricante.
En España también aplica el Real Decreto 192/2023. Además, según el producto, pueden intervenir normas técnicas sobre biocompatibilidad, esterilización, usabilidad, etiquetado, gestión de riesgos, software, materiales o ensayos.
Si necesitas una visión más amplia del proceso, puedes consultar el servicio de marcado CE para productos sanitarios de Omologic, especialmente si el producto está en desarrollo o lanzamiento.
¿Qué debe cumplir el fabricante para obtener el Marcado CE de productos sanitarios clase 1?
El fabricante debe asumir la responsabilidad completa del producto. Esto implica definir la finalidad prevista, clasificar correctamente, cumplir los requisitos generales de seguridad y funcionamiento, preparar expediente técnico, evaluar riesgos, justificar la evaluación clínica y mantener vigilancia poscomercialización.
También debe contar con procedimientos para control documental, reclamaciones, incidentes, acciones correctivas, trazabilidad, cambios de diseño y seguimiento en mercado. La autocertificación no elimina estas obligaciones: solo indica que, para clase I simple, no se requiere certificado CE de organismo notificado.
¿Qué debe contener el expediente técnico de un producto clase I?
El expediente técnico debe demostrar la conformidad del producto. Normalmente incluye descripción del producto, variantes, finalidad prevista, clasificación, requisitos aplicables, análisis de riesgos, normas utilizadas, ensayos, verificación, validación, etiquetado, instrucciones, evaluación clínica, vigilancia poscomercialización y declaración UE de conformidad.
Un expediente clase I no debe limitarse a fichas comerciales o manuales. Debe explicar por qué el producto cumple, qué evidencias lo justifican y cómo se mantiene esa conformidad.
Te puede ser útil el conocer más qué es el expediente técnico y para que sirve
¿Es obligatoria la evaluación clínica en clase I?
Sí. La evaluación clínica también es obligatoria en productos clase I. Su profundidad dependerá del producto, de sus riesgos, de la información disponible, de si existen productos equivalentes y de las evidencias clínicas o bibliográficas que justifiquen seguridad y funcionamiento.
El error habitual es pensar que un producto clase I no necesita evaluación clínica por ser de bajo riesgo. En realidad, el fabricante debe justificar con criterio técnico que el producto cumple su finalidad prevista y no compromete la seguridad.
Errores frecuentes al autocertificar un producto clase I
Los errores más habituales son clasificar sin aplicar correctamente las reglas del MDR, asumir que clase I no necesita expediente técnico, no preparar evaluación clínica, usar etiquetas incompletas, olvidar vigilancia poscomercialización o no controlar cambios de diseño y proveedores.
También es frecuente confundir autocertificación con ausencia de revisión. El fabricante puede emitir la declaración UE de conformidad sin organismo notificado en clase I simple, pero debe conservar evidencias suficientes para defender el cumplimiento.
Cómo puede ayudarte Omologic
Omologic puede ayudarte a revisar si tu producto es realmente clase I, Is, Im o Ir, identificar normativas aplicables, ordenar el expediente técnico, revisar etiquetado, preparar la declaración UE de conformidad y detectar brechas antes de comercializar.
Aportamos claridad normativa, trazabilidad y seguridad documental. Si estás desarrollando, importando o comercializando un producto sanitario clase I, podemos revisar tu caso y ayudarte a preparar una documentación coherente.
¿Vas a comercializar un producto sanitario clase I?
En Omologic te ayudamos a revisar la clasificación, el expediente técnico, la evaluación clínica y la declaración UE de conformidad para que el proceso de marcado CE se aborde con criterio técnico.
Preguntas frecuentes
¿Un producto sanitario clase I necesita organismo notificado?
Un producto clase I simple no necesita organismo notificado con carácter general. Sí interviene en productos clase Is, Im o Ir.
¿Qué significa autocertificación?
La autocertificación significa que el fabricante evalúa la conformidad, prepara la documentación, emite la declaración UE de conformidad y coloca el marcado CE bajo su responsabilidad.
¿Clase I necesita expediente técnico?
Sí. Todo producto clase I necesita expediente técnico suficiente para demostrar conformidad con el MDR, incluyendo clasificación, riesgos, evidencias, etiquetado, evaluación clínica y vigilancia poscomercialización.
¿Es obligatoria la evaluación clínica?
Sí. La evaluación clínica es obligatoria también en clase I, con profundidad proporcional al producto, riesgo y finalidad prevista.
¿Es obligatoria la certificación ISO 13485?
La certificación ISO 13485 no siempre es obligatoria para clase I simple, pero un sistema de calidad documentado y controlado es necesario para gestionar diseño, cambios y vigilancia.

¿Necesitas saber más?
CONTÁCTANOS