
El cumplimiento normativo de un producto sanitario no termina cuando se obtiene el marcado CE.
Para poder fabricar, importar, distribuir o comercializar un producto sanitario en España, debe existir coherencia entre el producto, su documentación, el operador económico que interviene, los registros correspondientes y las obligaciones que continúan después de su puesta en el mercado.
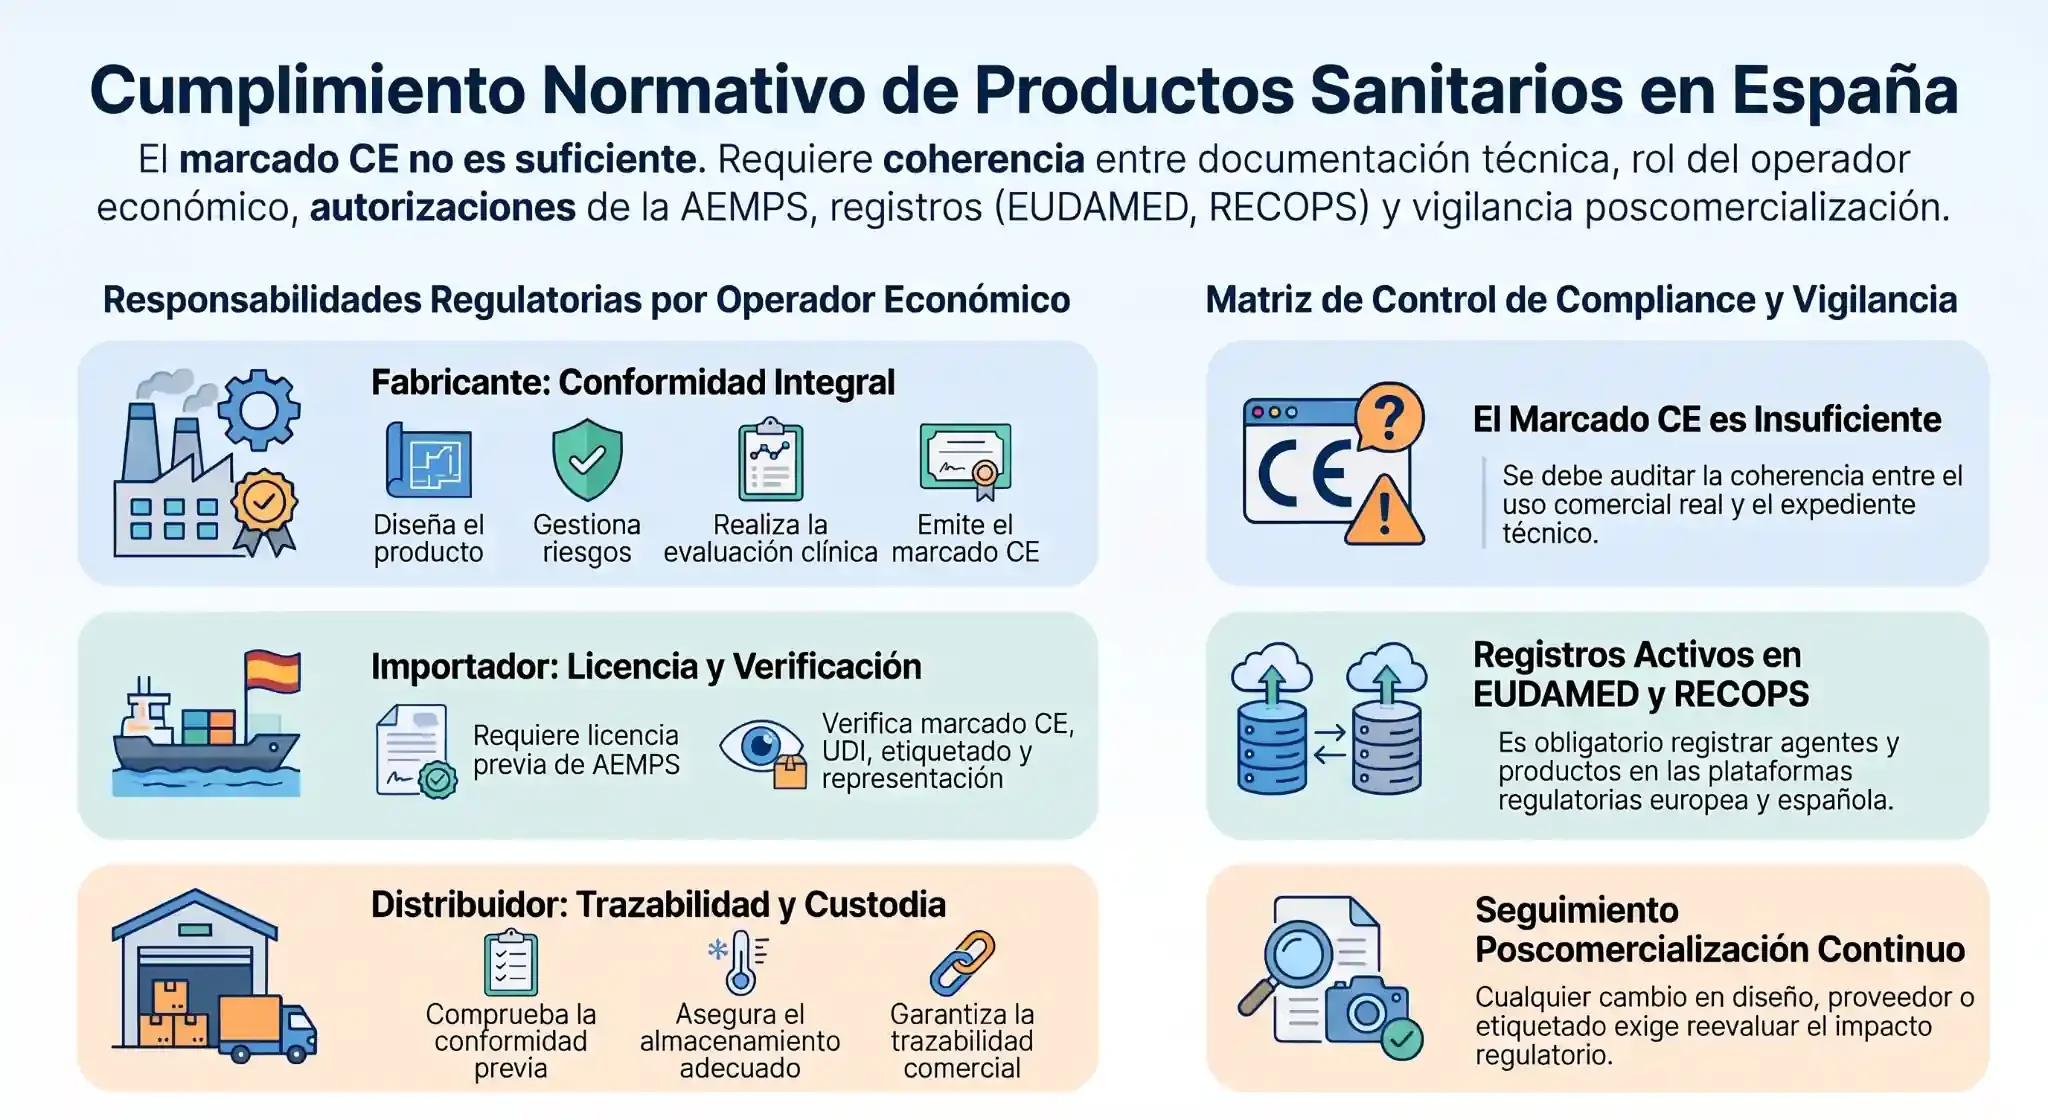
Desde el 28 de mayo de 2026, además, son obligatorios determinados módulos de EUDAMED para el registro de agentes económicos y productos, y en España está operativo RECOPS, el Registro de comercialización de productos sanitarios de la AEMPS.
Por eso, revisar el compliance significa analizar tanto el producto como la empresa que lo comercializa.
¿Qué es el cumplimiento normativo de productos sanitarios?
El cumplimiento normativo es todos los requisitos que permiten demostrar que un producto sanitario puede introducirse y mantenerse legalmente en el mercado.
Incluye cuestiones como:
- Clasificación del producto.
- Marcado CE.
- Evaluación de conformidad.
- Gestión de riesgos.
- Documentación técnica.
- Evaluación clínica.
- Etiquetado e instrucciones.
- UDI.
- Registro del producto y de determinados operadores.
- Licencias o comunicaciones nacionales.
- Trazabilidad.
- Vigilancia y seguimiento poscomercialización.
El Reglamento (UE) 2017/745 exige al fabricante garantizar que el producto ha sido diseñado y fabricado conforme al Reglamento, mantener una gestión de riesgos, realizar la evaluación clínica y disponer de documentación técnica actualizada.
Por tanto, tener un certificado o un símbolo CE no equivale por sí solo a tener todo el cumplimiento bajo control.
¿Tienes dudas sobre el cumplimiento normativo de tus productos sanitarios?
En Omologic te ayudamos a identificar los requisitos aplicables y las carencias documentales de tu empresa.
¿Qué normativa debe cumplir un producto sanitario en España?
Para los productos sanitarios, el principal marco europeo es el Reglamento (UE) 2017/745, MDR.
En España se complementa con el Real Decreto 192/2023, que desarrolla cuestiones nacionales como licencias, comercialización, distribución, registros y otras obligaciones de los operadores.
Si hablamos de productos sanitarios para diagnóstico in vitro, el marco cambia:
- Reglamento (UE) 2017/746, IVDR.
- Real Decreto 942/2025 en España.
Además, dependiendo del producto, pueden existir otras normas técnicas o requisitos horizontales que deban analizarse.
La primera pregunta, por tanto, no debería ser únicamente “¿El producto sanitario tiene el marcado CE?”
Sino si ¿Se ha identificado correctamente qué es el producto, qué normativa le aplica y qué obligaciones genera para la empresa que lo comercializa?
¿Qué obligaciones tienes según tu actividad?
Una misma empresa puede asumir responsabilidades muy diferentes dependiendo de su papel en la cadena de suministro.
| Actividad | Principales obligaciones |
|---|---|
| Fabricante | Clasificar el producto, demostrar conformidad, elaborar documentación técnica, gestionar riesgos y evaluación clínica, establecer sistema de calidad, vigilancia poscomercialización, UDI, declaración UE de conformidad y marcado CE. |
| Representante autorizado | Ejecutar las tareas establecidas en el mandato del fabricante no establecido en la UE y actuar como interlocutor regulatorio dentro de la Unión. |
| Importador | Verificar CE, declaración de conformidad, fabricante y representante autorizado, etiquetado, UDI, condiciones de transporte y almacenamiento y demás requisitos antes de introducir el producto. |
| Distribuidor | Verificar conformidad antes de comercializar, mantener condiciones de almacenamiento y transporte, trazabilidad y colaborar en reclamaciones, retiradas y vigilancia. |
| Empresa con marca propia | Debe analizar si sus actuaciones hacen que asuma las obligaciones propias del fabricante. |
En España, además, las actividades de fabricación e importación requieren con carácter general licencia previa de funcionamiento de la AEMPS.
Los importadores solo pueden introducir productos conformes y deben verificar, entre otros aspectos, marcado CE, declaración UE de conformidad, identificación del fabricante, representante autorizado, etiquetado y UDI.
Si importas productos debes conocer la licencia de importación de productos sanitarios
Los distribuidores también tienen obligaciones propias de comprobación antes de poner el producto a disposición del mercado.
Cómo comprobar el cumplimiento normativo de tu producto y tu empresa
Una revisión útil no debería limitarse a comprobar documentos aislados.
En Omologic proponemos estructurar el análisis en seis capas.
La matriz de Omologic: 6 comprobaciones de compliance
| Comprobación | Pregunta clave |
|---|---|
| 1. Producto | ¿La clasificación y finalidad prevista son correctas? |
| 2. Conformidad | ¿La ruta de evaluación y el marcado CE corresponden realmente al producto? |
| 3. Documentación | ¿Declaración, certificados, expediente, etiquetado e instrucciones son coherentes entre sí? |
| 4. Operador económico | ¿La empresa está actuando realmente como fabricante, importador, distribuidor o representante? |
| 5. Registros y autorizaciones | ¿EUDAMED, RECOPS, licencias y comunicaciones aplicables están correctamente gestionados? |
| 6. Operativa | ¿Trazabilidad, almacenamiento, reclamaciones, cambios y vigilancia están documentados y funcionando? |
La clave está en revisar la coherencia entre las seis capas.
Un producto puede disponer de un certificado válido y existir, sin embargo, una no conformidad porque la finalidad utilizada comercialmente no coincide con la documentación, el importador no figura correctamente o la empresa no ha realizado los trámites que le corresponden.
Actualmente, los fabricantes, representantes autorizados e importadores deben registrarse en EUDAMED cuando resulte aplicable. Además, los agentes que comercializan productos en España deben cumplir las obligaciones nacionales de RECOPS.
Debes conocer las responsabilidades del técnico de productos sanitarios
Cómo mantener el cumplimiento después de comercializar el producto
El compliance no es una fotografía que se obtiene el día del marcado CE.
El fabricante debe mantener un sistema de seguimiento poscomercialización que permita recopilar y analizar información sobre seguridad, funcionamiento y calidad durante toda la vida del producto.
Esa información puede obligar a actualizar:
- Gestión de riesgos.
- Evaluación clínica.
- Documentación técnica.
- Etiquetado e instrucciones.
- Diseño o fabricación.
- Acciones preventivas y correctivas.
También deben gestionarse adecuadamente las reclamaciones, incidentes, tendencias y posibles acciones correctivas de seguridad.
Una modificación del producto, proveedor, finalidad prevista, software, diseño, etiqueta o proceso de fabricación puede requerir revisar nuevamente el impacto regulatorio.
Por eso, mantener el cumplimiento exige controlar los cambios, no simplemente archivar el expediente inicial.
Errores que pueden comprometer el cumplimiento normativo
Entre los problemas habituales en proyectos de productos sanitarios se encuentran las dudas sobre clasificación, documentación técnica, interpretación del MDR, trámites ante AEMPS y responsabilidades de cada operador económico.
A partir de ellos, hay tres escenarios especialmente importantes.
1. Revisar el certificado, pero no el producto completo
La empresa recibe un certificado del proveedor y da por hecho que puede comercializar el producto.
La revisión correcta debería comprobar también modelo, finalidad prevista, declaración UE de conformidad, etiquetado, UDI, fabricante, representante autorizado y alcance del certificado.
2. Pensar que importar y distribuir generan las mismas obligaciones
Comprar dentro de la UE y comprar directamente a un fabricante de un tercer país pueden colocar a la empresa en posiciones regulatorias diferentes.
El importador tiene obligaciones específicas y, en España, su actividad requiere licencia previa de funcionamiento de la AEMPS.
Te puede interesar conocer las obligaciones de comunicación de inicio de actividad de distribución
3. Comercializar bajo marca propia sin revisar el cambio de rol
El artículo 16 del MDR establece que, en determinados supuestos, un importador o distribuidor que comercializa un producto bajo su propio nombre o marca, cambia su finalidad prevista o realiza determinadas modificaciones puede asumir las obligaciones del fabricante.
Este es uno de los motivos por los que conviene revisar el modelo de negocio antes de modificar etiquetas, packaging o claims comerciales.
Cómo puede ayudarte Omologic a revisar el cumplimiento de tus productos sanitarios
En Omologic trabajamos con fabricantes, importadores y distribuidores que necesitan comprobar no solo si un producto dispone de marcado CE, sino si toda la cadena documental y regulatoria es coherente con la actividad que realiza la empresa.
La revisión puede incluir:
- Clasificación y normativa aplicable.
- Documentación técnica.
- Certificados y declaración UE de conformidad.
- Etiquetado e instrucciones.
- Obligaciones como fabricante, importador o distribuidor.
- Licencias y trámites con AEMPS.
- Registros en EUDAMED y RECOPS.
- Procedimientos de calidad y trazabilidad.
- Mantenimiento del cumplimiento después de la comercialización.
El objetivo es detectar carencias antes de que se conviertan en un problema durante una importación, inspección, auditoría o comercialización.
Comercializa tus productos sanitarios con mayor seguridad.
Te ayudamos a revisar la documentación, los trámites y las obligaciones que corresponden a tu actividad.
Preguntas frecuentes sobre cumplimiento normativo de productos sanitarios
¿Basta con que el producto tenga marcado CE para poder comercializarlo?
No.
El producto debe cumplir todos los requisitos aplicables y el operador que lo comercializa debe cumplir también sus propias obligaciones.
El marcado CE forma parte del cumplimiento, pero no sustituye requisitos de documentación, etiquetado, registro, trazabilidad o autorizaciones de la empresa.
¿Qué documentación debo solicitar a mi proveedor?
Como mínimo, debe revisarse la declaración UE de conformidad, etiquetado, instrucciones, identificación del fabricante y representante autorizado cuando proceda, UDI y certificado del Organismo Notificado si resulta aplicable.
La documentación debe corresponder exactamente al producto adquirido.
¿Puedo utilizar la misma documentación para varios modelos de producto?
Depende.
Una familia de productos puede compartir parte de la documentación, pero cada modelo debe estar correctamente cubierto por el alcance documental, clasificación, evaluación de riesgos, evidencias y certificados aplicables.
No debe asumirse que un certificado o expediente válido para un modelo cubre automáticamente todos los demás.
¿Qué debo revisar si comercializo un producto con mi propia marca?
Debe analizarse especialmente el artículo 16 del MDR.
Dependiendo de cómo se presente el producto, de los acuerdos existentes con el fabricante y de las modificaciones realizadas, la empresa puede llegar a asumir obligaciones propias del fabricante.
¿Cuándo debo actualizar la documentación de cumplimiento?
Siempre que exista un cambio relevante en producto, diseño, finalidad prevista, fabricación, proveedor, software, etiquetado o requisitos normativos, y también cuando la información obtenida de la vigilancia poscomercialización haga necesaria una actualización.
¿Puedo externalizar parte de la gestión del cumplimiento normativo?
Sí.
Pueden externalizarse determinadas tareas técnicas, documentales o regulatorias, pero la externalización no elimina las responsabilidades legales que corresponden al fabricante, importador o distribuidor.
Es importante definir claramente responsabilidades, control de proveedores y trazabilidad de las actividades externalizadas.
¿Qué ocurre si detecto una no conformidad en un producto que ya comercializo?
Debe evaluarse su alcance y riesgo y adoptar las medidas necesarias.
Dependiendo del caso, puede ser necesario corregir el producto o documentación, detener su comercialización, retirar unidades, realizar una recuperación del mercado o comunicar una acción correctiva de seguridad a las autoridades y usuarios afectados.


¿Necesitas saber más?
CONTÁCTANOS