La Directiva 93/42/CEE sobre productos sanitarios fue durante décadas una de las principales referencias regulatorias para comercializar productos sanitarios en la Unión Europea. Sin embargo, actualmente se encuentra derogada y ha sido sustituida por el Reglamento (UE) 2017/745, conocido como MDR.
Esto no significa que cualquier documentación, declaración o certificado emitido bajo la antigua Directiva haya dejado automáticamente de tener relevancia. El MDR mantiene un régimen transitorio para determinados productos, habitualmente denominados legacy devices, siempre que se cumplan las condiciones establecidas en su artículo 120.
Por eso, si la documentación técnica de un producto todavía menciona la Directiva 93/42/CEE, lo importante no es simplemente sustituir una referencia normativa por otra: es necesario comprobar en qué situación regulatoria se encuentra realmente el producto.
¿Qué es la Directiva 93/42/CEE y qué productos regulaba?
La Directiva 93/42/CEE fue aprobada en 1993 para establecer un marco armonizado aplicable a numerosos productos sanitarios comercializados en la Unión Europea.
Entre otras cuestiones, regulaba su clasificación, evaluación de la conformidad, requisitos esenciales, documentación, vigilancia y marcado CE. Los productos se dividían, según su nivel de riesgo y características, en las clases I, IIa, IIb y III.
Durante años constituyó la base regulatoria para productos tan diferentes como determinados apósitos, equipos médicos, instrumentos, dispositivos de diagnóstico, productos invasivos o productos implantables incluidos en su ámbito de aplicación.
No obstante, el desarrollo tecnológico, la necesidad de reforzar la trazabilidad y vigilancia y la evolución del mercado sanitario llevaron a la Unión Europea a establecer un nuevo marco mediante el Reglamento (UE) 2017/745 sobre los productos sanitarios (MDR).
¿Está derogada la Directiva 93/42/CEE?
Sí. La Directiva 93/42/CEE está derogada con efectos desde el 26 de mayo de 2021, fecha de aplicación general del MDR. La fecha inicialmente prevista era 2020, pero fue aplazada un año mediante el Reglamento (UE) 2020/561.
Por tanto, para nuevos productos que deban ponerse en el mercado conforme al marco actual, la referencia principal es el Reglamento (UE) 2017/745 y no la antigua Directiva.
Sin embargo, existe una excepción importante: el propio MDR establece disposiciones transitorias para determinados productos que habían sido certificados o declarados conformes conforme a la legislación anterior. En esos casos, la Directiva sigue siendo relevante en la medida necesaria para aplicar dicho régimen transitorio.
Por ello, encontrar “93/42/CEE” en un expediente no permite concluir por sí solo que el producto sea conforme o no conforme.
¿Tu expediente técnico o certificado todavía hace referencia a la Directiva 93/42/CEE?
Antes de modificar la documentación, conviene determinar si el producto está dentro del régimen transitorio y qué requisitos del MDR ya le resultan aplicables.
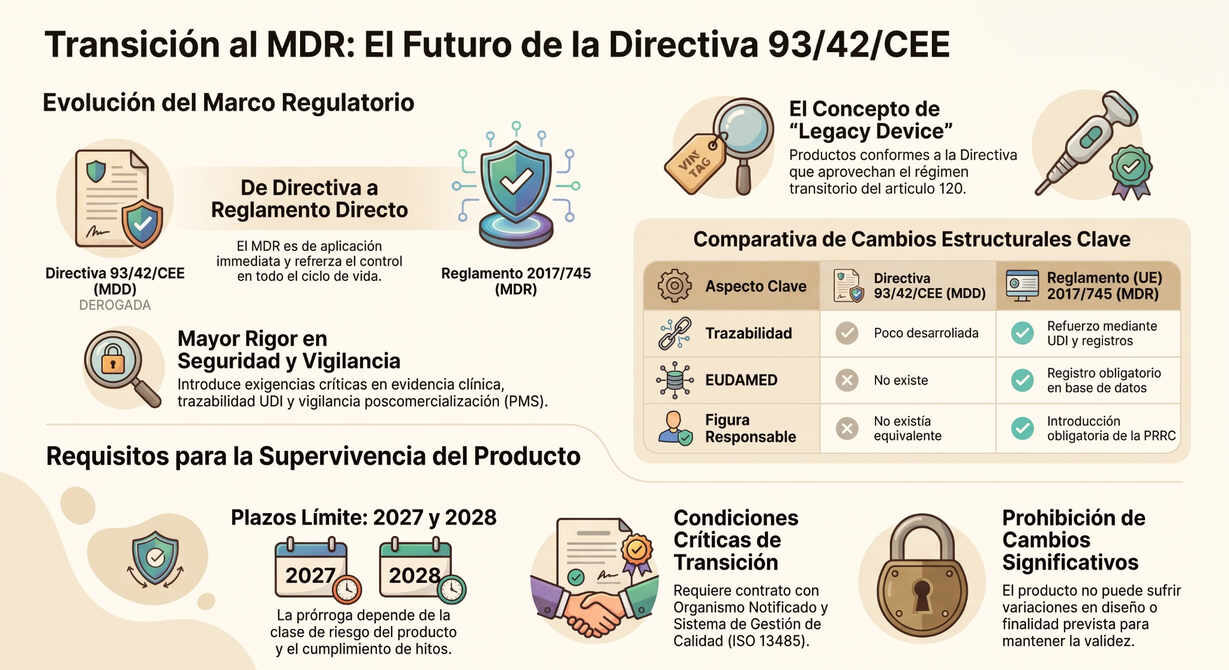
Diferencias entre la Directiva 93/42/CEE y el MDR
El MDR mantiene muchos principios del sistema anterior, pero refuerza considerablemente el control durante el ciclo de vida del producto.
| Aspecto | Directiva 93/42/CEE | Reglamento (UE) 2017/745 |
|---|---|---|
| Marco jurídico | Directiva europea | Reglamento directamente aplicable |
| Clasificación | Clases I, IIa, IIb y III | Mantiene las clases, con reglas revisadas |
| Evidencia clínica | Requisitos existentes | Mayor desarrollo de evaluación y evidencia clínica |
| Trazabilidad | Menos desarrollada | Refuerzo mediante UDI y registros |
| Poscomercialización | Sistema de vigilancia | Mayor desarrollo de PMS y vigilancia |
| Agentes económicos | Menor detalle | Obligaciones específicas para fabricante, importador, distribuidor y representante |
| Responsable regulatorio | No existía como figura equivalente | Introducción de la PRRC cuando procede |
| EUDAMED | No | Sí |
La transición, por tanto, no consiste únicamente en sustituir el número de la norma en la documentación. Puede afectar a clasificación, evaluación clínica, gestión de riesgos, vigilancia poscomercialización, etiquetado, trazabilidad, sistema de calidad y procedimiento de evaluación de la conformidad.
¿Qué ocurre con los productos y certificados bajo la Directiva 93/42/CEE?
El Reglamento (UE) 2023/607 amplió los períodos transitorios previstos en el MDR para determinados productos que cumplan las condiciones establecidas.
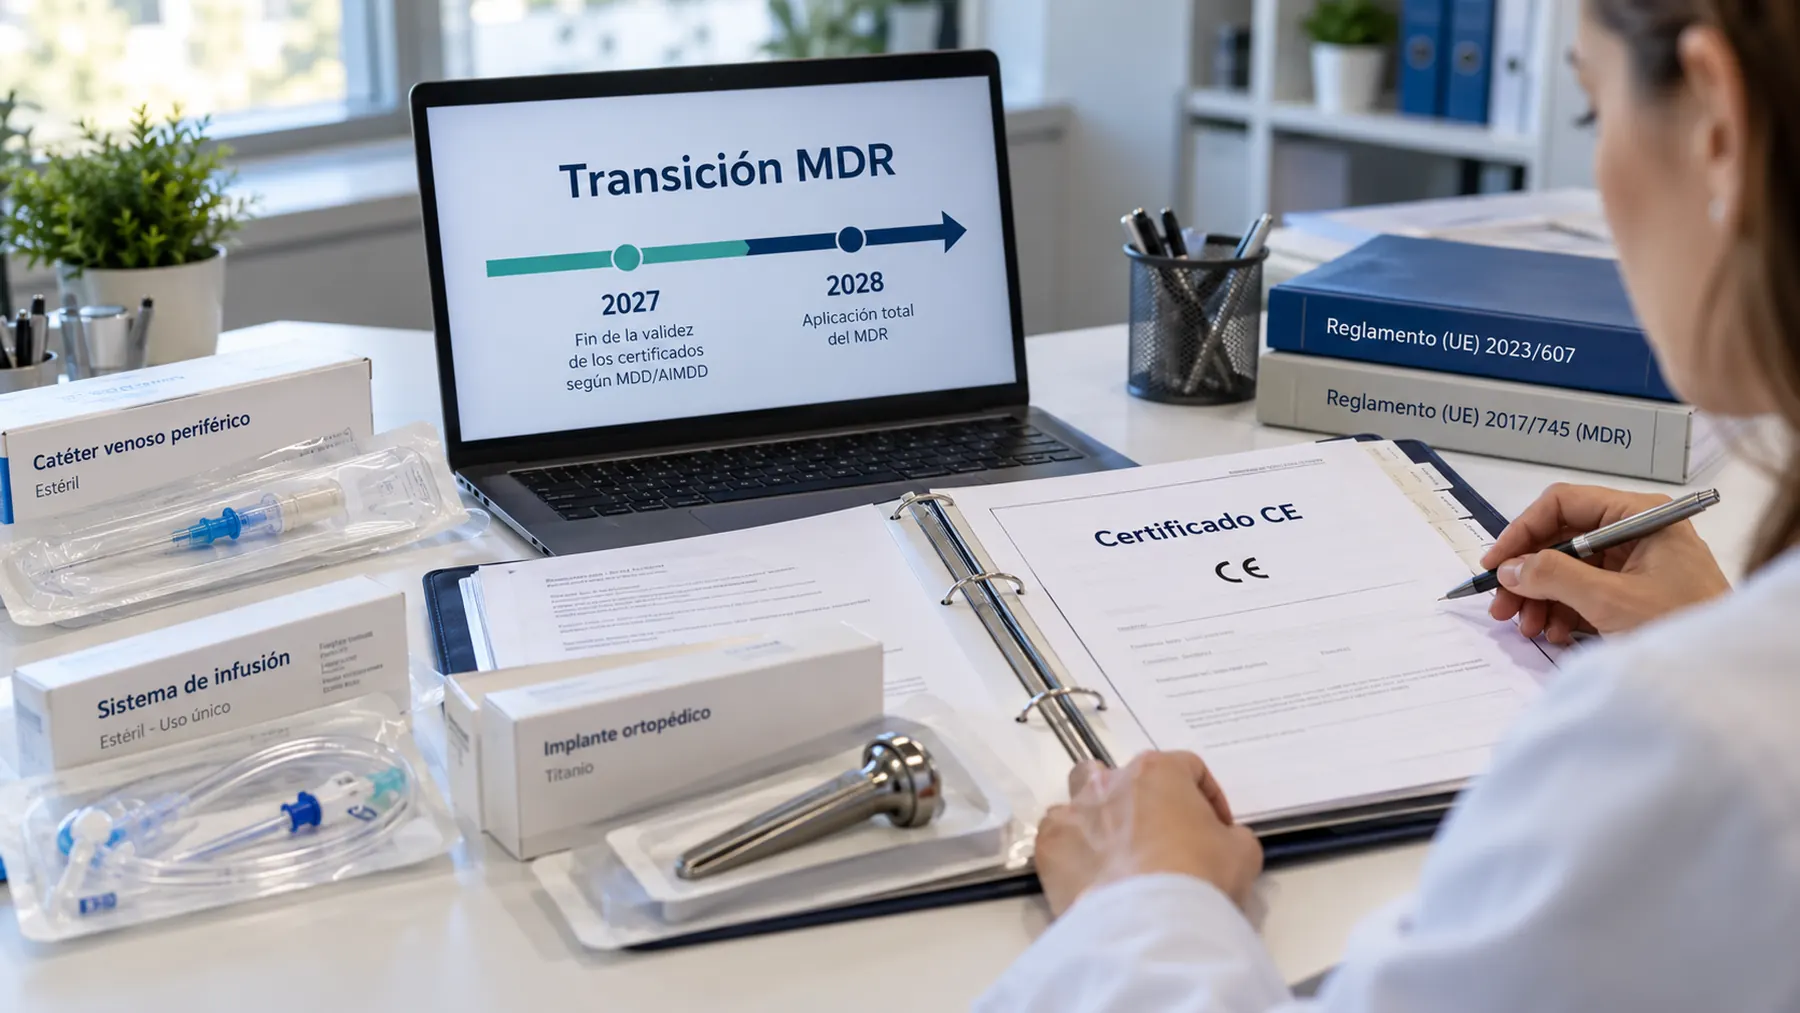
En términos generales, determinados productos cubiertos por certificados emitidos bajo la Directiva pueden continuar beneficiándose del régimen transitorio hasta el 31 de diciembre de 2027 o el 31 de diciembre de 2028, dependiendo, entre otras cuestiones, de la clase del producto.
Pero estas fechas no constituyen una prórroga automática para cualquier producto con documentación MDD.
Para poder beneficiarse de las disposiciones transitorias deben cumplirse condiciones como:
- El producto debe seguir siendo conforme con la Directiva 93/42/CEE cuando corresponda.
- No deben existir cambios significativos en el diseño o finalidad prevista.
- El producto no debe presentar un riesgo inaceptable.
- El fabricante debía haber implantado antes del 26 de mayo de 2024 un sistema de gestión de calidad conforme al artículo 10.9 del MDR.
- Antes del 26 de mayo de 2024 debía haberse presentado la solicitud formal correspondiente ante un organismo notificado.
- Fabricante y organismo notificado debían haber firmado el acuerdo escrito correspondiente antes del 26 de septiembre de 2024.
Además, para estos legacy devices, determinados requisitos del MDR sobre seguimiento poscomercialización, vigilancia, control del mercado y registro de productos y agentes económicos ya resultan aplicables.
Una distinción importante: producto antiguo y legacy device
Conviene diferenciar un producto que ya fue introducido legalmente en el mercado antes del 26 de mayo de 2021 de un producto que continúa introduciéndose en el mercado después de esa fecha gracias a las disposiciones transitorias del MDR.
No tienen necesariamente la misma situación jurídica. Por ello, la fecha del certificado por sí sola no permite determinar si el producto puede seguir comercializándose.
Qué revisar si tu documentación todavía menciona la Directiva 93/42/CEE
Si un expediente técnico, declaración de conformidad, certificado, etiqueta o procedimiento interno continúa haciendo referencia a la antigua Directiva, recomendamos revisar al menos estos puntos:
- Fecha de la declaración de conformidad y del certificado, si existe.
- Clase del producto bajo la MDD y clasificación correspondiente bajo el MDR.
- Vigencia y situación del certificado emitido por el organismo notificado.
- Si el producto puede realmente acogerse al artículo 120 del MDR.
- Existencia de cambios en diseño o finalidad prevista.
- Situación de la solicitud y acuerdo con el organismo notificado.
- Documentación técnica y evaluación clínica disponible.
- Sistema de gestión de calidad.
- Vigilancia y seguimiento poscomercialización.
- Etiquetado, UDI, registros y obligaciones de los diferentes agentes económicos.
Que un documento cite la Directiva 93/42/CEE no significa automáticamente que deba eliminarse ni que el producto sea irregular. La situación debe analizarse en conjunto.
Esta revisión permite identificar si se trata de documentación histórica válida dentro de una transición, si necesita actualización o si existen brechas que deben corregirse para completar la conformidad con el MDR.
Antes de actualizar documentos de forma aislada, revisa la situación regulatoria completa del producto.
En Omologic podemos analizar la documentación disponible, identificar posibles brechas y ayudarte a definir los siguientes pasos de la transición.
Cómo puede ayudarte Omologic en la transición al MDR
En Omologic ayudamos a fabricantes y empresas del sector sanitario a analizar la situación regulatoria de sus productos y documentación.
Revisamos aspectos como:
- Normativa y clasificación aplicable.
- Situación de documentación elaborada bajo la 93/42/CEE.
- Requisitos pendientes para la transición al MDR.
- Expediente y documentación técnica.
- Evaluación de conformidad.
- Obligaciones del fabricante y otros agentes económicos.
- Requisitos necesarios para abordar el marcado CE de productos sanitarios.
- Tramitación de actividades de distribución de productos sanitarios.
El objetivo no es limitarse a actualizar referencias normativas, sino determinar qué requisitos afectan realmente al producto y qué documentación permite demostrar su cumplimiento.
Preguntas frecuentes sobre la Directiva 93/42/CEE
¿Cuál es la normativa que regula los productos sanitarios en España?
Actualmente, el principal marco normativo europeo es el Reglamento (UE) 2017/745 sobre los productos sanitarios (MDR), directamente aplicable en España. A nivel nacional debe tenerse en cuenta también el Real Decreto 192/2023, de 21 de marzo, que regula cuestiones como la comercialización, las licencias previas de funcionamiento, la vigilancia, el control del mercado y otros requisitos aplicables a los productos sanitarios en España.
¿La Directiva 93/42/CEE sigue vigente o está derogada?
La Directiva 93/42/CEE está derogada desde el 26 de mayo de 2021, cuando comenzó la aplicación general del Reglamento (UE) 2017/745. Sin embargo, continúa siendo relevante para determinados productos que pueden acogerse a las disposiciones transitorias del artículo 120 del MDR. Por ello, que un producto siga teniendo documentación basada en la Directiva no permite determinar por sí solo si puede o no continuar comercializándose.
¿Sigue siendo válido un certificado CE emitido bajo la Directiva 93/42/CEE?
En determinados casos puede seguir siendo válido dentro del régimen transitorio del MDR. La validez no depende únicamente de la fecha que figure en el certificado, sino también de que el producto y el fabricante cumplan las condiciones previstas en el artículo 120 del Reglamento (UE) 2017/745.
Entre otros aspectos, debe comprobarse la situación del certificado, la clase del producto, que no se hayan producido determinados cambios significativos en su diseño o finalidad prevista y que se hayan cumplido los requisitos establecidos para acceder a los períodos transitorios. Por tanto, un certificado emitido conforme a la Directiva debe analizarse junto con el resto de la situación regulatoria del producto.
¿Puedo importar un producto cuya documentación menciona la Directiva 93/42/CEE?
Que la documentación mencione la Directiva 93/42/CEE no significa automáticamente que el producto pueda importarse ni que deba rechazarse. Primero debe comprobarse si se trata de un producto que puede seguir introduciéndose en el mercado conforme a las disposiciones transitorias del MDR y si cumple las condiciones aplicables.
El importador debe verificar, entre otras cuestiones, el marcado CE, la declaración de conformidad, la identificación del fabricante y del representante autorizado cuando proceda, el etiquetado, las instrucciones de uso y los requisitos de identificación aplicables. Si existen dudas sobre la conformidad, el producto no debería introducirse en el mercado hasta aclarar su situación.
Antes de realizar una importación, puede ser recomendable revisar también las obligaciones relacionadas con la importación de productos sanitarios en España.
¿Qué ocurre si modifico un producto certificado bajo la Directiva 93/42/CEE?
Las modificaciones deben analizarse con especial cuidado. Para que determinados legacy devices continúen beneficiándose del régimen transitorio, no pueden haberse producido cambios significativos en el diseño o en la finalidad prevista del producto.
Por tanto, antes de introducir una modificación técnica, funcional, de diseño o relacionada con la finalidad prevista, es recomendable determinar si puede considerarse significativa a efectos del MDR. Una modificación significativa puede afectar a la posibilidad de seguir utilizando el régimen transitorio y hacer necesario abordar la conformidad del producto conforme al Reglamento (UE) 2017/745.
¿Qué documentos debo pedir al fabricante para revisar la situación de su producto?
La documentación necesaria dependerá del producto y de su situación concreta, pero para realizar una primera revisión conviene solicitar, como mínimo:
- Declaración UE o CE de conformidad aplicable al producto.
- Certificado CE emitido por el organismo notificado, cuando corresponda, incluyendo posibles modificaciones o suplementos.
- Identificación y clasificación del producto.
- Etiquetado e instrucciones de uso disponibles.
- Datos del fabricante y, si está establecido fuera de la Unión Europea, de su representante autorizado.
- Información que permita comprobar si el producto está acogido al régimen transitorio del artículo 120 del MDR.
- Cuando corresponda, documentación relativa a la solicitud y al acuerdo con el organismo notificado para la transición al MDR.
- Información sobre posibles cambios realizados en el diseño o finalidad prevista del producto.
- Documentación o evidencias relacionadas con el sistema de gestión de calidad y los requisitos de vigilancia y seguimiento poscomercialización aplicables.
El objetivo de esta revisión no es únicamente comprobar si existe un certificado, sino entender la situación regulatoria completa del producto y verificar si puede seguir comercializándose bajo las disposiciones transitorias o si debe completar su transición al MDR.
¿Necesitas saber más?
CONTÁCTANOS