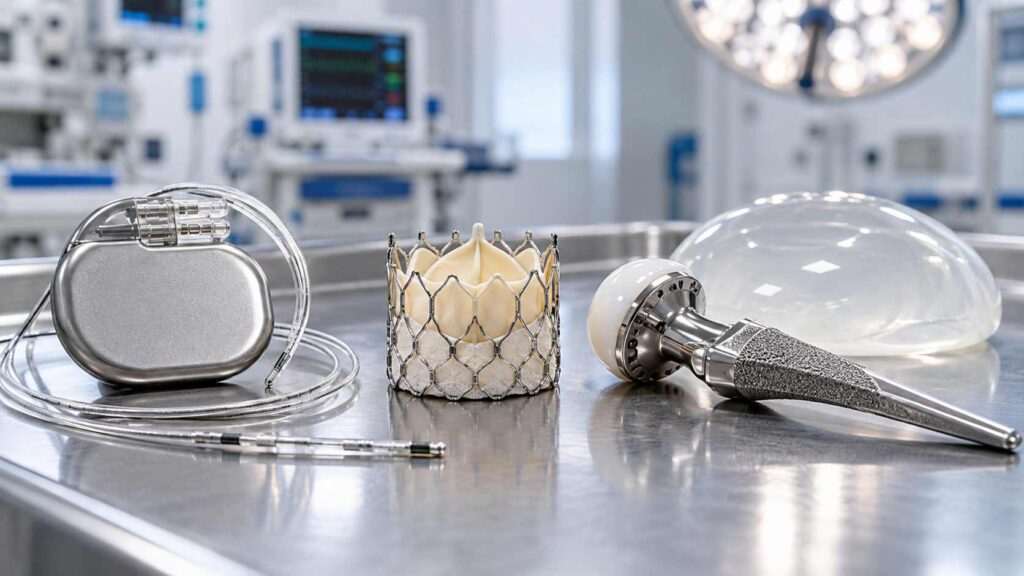
Los productos sanitarios de clase III constituyen la categoría de mayor exigencia regulatoria dentro del sistema de clasificación del Reglamento (UE) 2017/745 (MDR). En esta clase se encuentran determinados productos implantables, productos que interactúan con sistemas especialmente críticos, algunos software sanitarios y otros productos afectados por reglas especiales del Anexo VIII.
Que un producto sea invasivo o implantable no significa automáticamente que pertenezca a clase III. La clasificación depende de su finalidad prevista y de la aplicación de las reglas correspondientes. Una clasificación correcta condicionará posteriormente la evaluación clínica, la documentación técnica y el procedimiento necesario para obtener el marcado CE.
¿Qué es un producto sanitario de clase III?
Un producto sanitario de clase III es aquel que, tras aplicar las reglas de clasificación del Anexo VIII del MDR, queda incluido en la clase regulatoria más elevada del Reglamento.
Entre los factores que pueden conducir a esta clasificación se encuentran el contacto directo con el corazón, el sistema circulatorio central o el sistema nervioso central; determinadas características de los implantes; la incorporación de sustancias medicinales con una acción accesoria; el empleo de determinados tejidos o derivados; o el impacto que una decisión generada por software puede tener sobre la salud del paciente.
Por tanto, la clase III no debe asignarse simplemente porque un producto parezca complejo o de alto riesgo. El fabricante debe justificar documentalmente la clasificación a partir de su finalidad prevista y de las reglas aplicables.
Ejemplos de productos sanitarios de clase III
La siguiente tabla recoge algunos productos que pueden encontrarse dentro de esta categoría:
| Ejemplo | Motivo orientativo de clasificación |
|---|---|
| Marcapasos y otros productos implantables activos | Los productos implantables activos y sus accesorios se clasifican como clase III. |
| Válvulas cardíacas | Determinados productos implantables o invasivos de uso prolongado en contacto directo con el corazón o sistema circulatorio central son clase III. |
| Implantes mamarios y mallas quirúrgicas | La Regla 8 los incluye expresamente en clase III. |
| Prótesis totales o parciales de articulaciones | Se clasifican como clase III, con las excepciones previstas para determinados componentes auxiliares. |
| Implantes de sustitución de disco vertebral | La Regla 8 los incluye en clase III junto con determinados implantes en contacto con la columna vertebral. |
| Productos que incorporan una sustancia medicinal con acción accesoria | La Regla 14 establece su clasificación como clase III. |
| Determinados software sanitarios | Pueden ser clase III cuando una decisión basada en la información suministrada puede ocasionar la muerte o un deterioro irreversible de la salud. |
El propio MDR recoge expresamente varios de estos supuestos dentro de sus reglas especiales y de productos implantables.
Estos ejemplos son orientativos. Dos productos aparentemente similares pueden recibir clasificaciones distintas si cambia la finalidad prevista, el modo de acción, el lugar anatómico de utilización o las consecuencias clínicas de su uso.
¿Necesitas revisar la clasificación o preparar el marcado CE de un producto sanitario de clase III?
En Omologic podemos analizar tu caso, la documentación disponible y los requisitos aplicables para ayudarte a definir los siguientes pasos del proceso regulatorio.
¿Cómo se determina si un producto sanitario es de clase III?
El punto de partida es definir con precisión la finalidad prevista del producto. Posteriormente deben analizarse sus características y aplicarse las reglas del Anexo VIII.
Entre los factores que deben revisarse están:
- Duración del uso.
- Carácter invasivo o implantable.
- Zona anatómica con la que entra en contacto.
- Efecto biológico o absorción por el organismo.
- Incorporación de sustancias medicinales.
- Materiales de origen humano o animal.
- Incorporación de nanomateriales.
- En el caso del software, las consecuencias clínicas de las decisiones que permite adoptar.
La guía MDCG 2021-24 Rev.1, actualizada por la Comisión Europea en abril de 2026, desarrolla criterios y ejemplos prácticos para interpretar estas reglas.
Cuando varias reglas sean aplicables y conduzcan a clasificaciones diferentes, deberá utilizarse la que conduzca a la clase más alta.
Para ampliar el sistema de clasificación completo consulta nuestra guía sobre clasificación de productos sanitarios.
Diferencias entre un producto sanitario de clase IIb y uno de clase III
Tanto los productos IIb como los III requieren la intervención de un organismo notificado, pero existen diferencias importantes en el nivel de evaluación.
| Aspecto | Clase IIb | Clase III |
|---|---|---|
| Organismo notificado | Sí | Sí |
| Documentación técnica | Generalmente evaluación de productos representativos, con excepciones para determinados implantables | Evaluación de la documentación técnica del producto dentro del procedimiento aplicable |
| Evidencia clínica | Debe ser suficiente y adecuada al producto | Especialmente exigente; las investigaciones clínicas son obligatorias salvo excepciones |
| SSCP | Aplicable, entre otros casos, a implantables | Obligatorio para productos clase III salvo las excepciones previstas |
| Consulta de evaluación clínica | Solo en determinados supuestos | Puede aplicar a determinados implantables clase III |
El MDR establece procedimientos diferenciados para IIb y III, y ambas clases requieren organismo notificado para la evaluación de conformidad.
Para profundizar específicamente en la categoría de productos sanitarios IIb, consultar el artículo sobre productos sanitarios de clase IIb.
¿Qué normativa se aplica a los productos sanitarios de clase III?
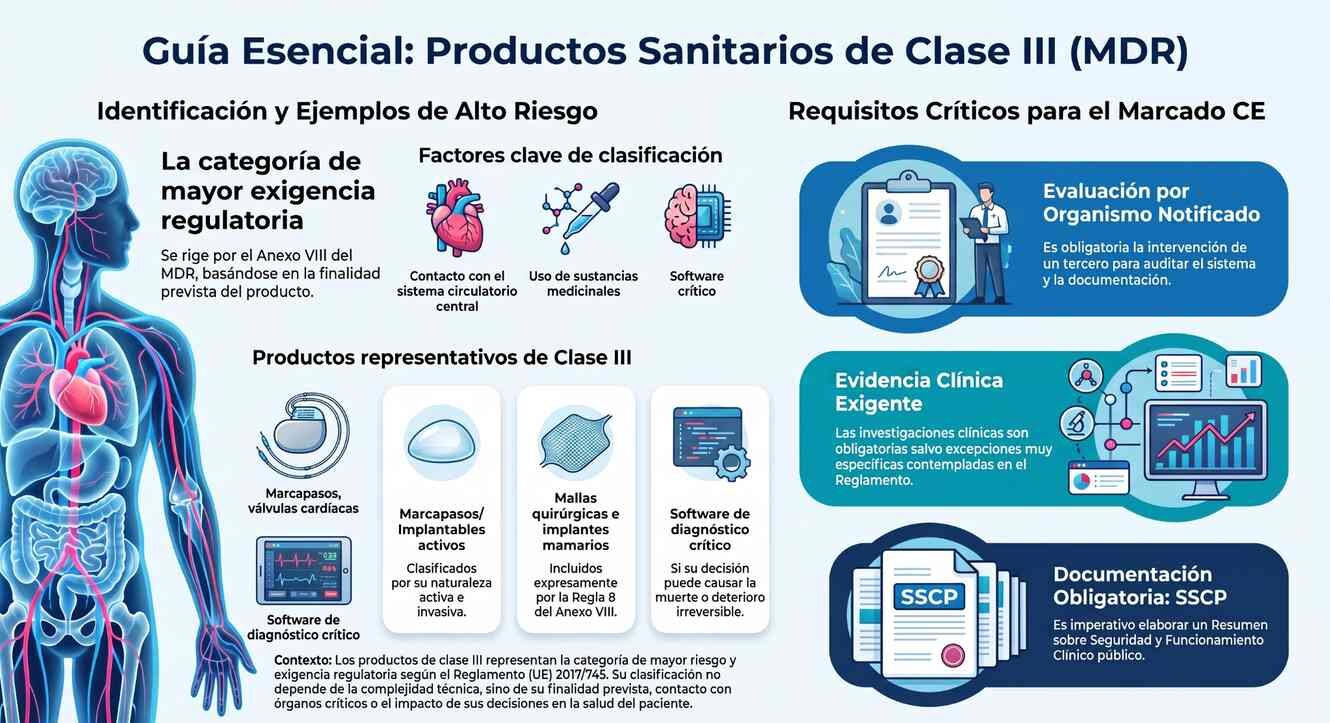
La norma principal es el Reglamento (UE) 2017/745 sobre los productos sanitarios. Son especialmente relevantes el artículo 51 y el Anexo VIII para la clasificación; el artículo 52 y los Anexos IX a XI para la evaluación de conformidad; los Anexos II y III para la documentación técnica; y el artículo 61 y el Anexo XIV para la evaluación clínica.
En España resulta aplicable además el Real Decreto 192/2023, que desarrolla las cuestiones que el MDR deja a regulación nacional, incluyendo aspectos relativos a fabricación, importación, comercialización y vigilancia.
Las guías MDCG pueden utilizarse como apoyo para interpretar determinados requisitos, pero deben diferenciarse de la legislación obligatoria.
Qué exige el marcado CE de un producto sanitario de clase III
El procedimiento depende del producto concreto, pero normalmente requiere:
- Definir la finalidad prevista y justificar la clasificación.
- Demostrar el cumplimiento de los requisitos generales de seguridad y funcionamiento.
- Implantar y mantener un sistema de gestión de calidad.
- Preparar la documentación técnica y de seguimiento poscomercialización.
- Gestionar los riesgos y demostrar una relación beneficio-riesgo aceptable.
- Realizar y documentar la evaluación clínica.
- Someter el sistema y la documentación a la evaluación de un organismo notificado.
- Preparar el resumen sobre seguridad y funcionamiento clínico (SSCP).
- Cumplir los requisitos aplicables de UDI, registro, etiquetado y vigilancia.
- Emitir la declaración UE de conformidad y colocar el marcado CE una vez completada satisfactoriamente la evaluación.
En productos de clase III, las investigaciones clínicas son obligatorias salvo las excepciones contempladas por el Reglamento. Además, los productos de clase III deben contar con un SSCP, salvo productos a medida o en investigación.
El artículo 52 contempla para clase III la evaluación según el Anexo IX o, alternativamente, el examen de tipo del Anexo X combinado con la verificación de conformidad del Anexo XI.
Errores que pueden retrasar la comercialización de un producto de clase III
En esta categoría, determinadas carencias pueden generar requerimientos adicionales, repetición de trabajos o prolongar la evaluación.
Entre los puntos que conviene prevenir están:
- Finalidad prevista ambigua o incoherente con etiquetado y evidencia clínica.
- Clasificación insuficientemente justificada.
- Estrategia de evaluación clínica iniciada demasiado tarde.
- Evidencia clínica insuficiente para respaldar seguridad y funcionamiento.
- Documentación técnica sin trazabilidad clara entre diseño, riesgos, requisitos, verificación y validación.
- Sistema de calidad desconectado del desarrollo real del producto.
- Selección de un organismo notificado sin comprobar el alcance de su designación.
- Falta de planificación del seguimiento poscomercialización, PMCF y PSUR.
- Cambios de diseño, fabricación o finalidad prevista sin analizar adecuadamente su impacto regulatorio.
En un producto clase III, clasificación, evidencia clínica, gestión de riesgos, documentación y sistema de calidad deben evolucionar de forma coordinada, y no prepararse como bloques independientes al final del desarrollo.
Cómo puede ayudarte Omologic con tu producto sanitario de clase III
En Omologic acompañamos a fabricantes y empresas del sector sanitario en la identificación y preparación de los requisitos regulatorios aplicables a productos de clase III.
Podemos ayudarte a revisar la finalidad prevista y clasificación, estructurar la documentación técnica, analizar los requisitos de evaluación clínica y gestión de riesgos, preparar el sistema de calidad y coordinar el proceso de evaluación de conformidad con el organismo notificado.
Amplía información en nuestro servicio de Certificación CE para productos sanitarios.
El objetivo es que clasificación, documentación, evidencia y procesos internos mantengan coherencia antes de abordar las fases críticas de certificación.
Avanza hacia el marcado CE de tu producto sanitario de clase III con una hoja de ruta clara
Te ayudamos a definir los requisitos, preparar la documentación y planificar los siguientes pasos para acceder al mercado europeo.
Preguntas frecuentes sobre productos sanitarios de clase III
¿Puede un software ser un producto sanitario de clase III?
Sí. Un software sanitario puede clasificarse como clase III cuando proporciona información utilizada para tomar decisiones diagnósticas o terapéuticas cuya consecuencia puede ser la muerte o un deterioro irreversible del estado de salud.
La clasificación depende de la finalidad prevista y de la aplicación de la Regla 11.
¿Qué dispositivos médicos pertenecen a la clase 3?
Entre los ejemplos se encuentran determinados marcapasos y productos implantables activos, válvulas cardíacas, implantes mamarios, mallas quirúrgicas, determinadas prótesis articulares e implantes de sustitución de disco vertebral, además de otros productos afectados por reglas especiales.
La lista no es cerrada: la clasificación debe justificarse aplicando el Anexo VIII del MDR al producto concreto.
¿Qué son los dispositivos médicos de riesgo III?
La expresión “riesgo III” suele utilizarse para referirse a los productos sanitarios de clase III, la clase regulatoria más elevada dentro del MDR.
Esto no significa que todos compartan el mismo tipo de riesgo. Un producto puede llegar a clase III por reglas relacionadas con implantación, anatomía, sustancias, materiales, software u otras características específicas.
¿Necesitas saber más?
CONTÁCTANOS